アンジェルマン症候群とは?症状や原因・2026年最新治療の全貌
愛らしい笑顔や手を叩く仕草が印象的で、かつて「ハッピーパペット症候群」とも呼ばれたアンジェルマン症候群。1万2000人から2万人に1人の割合で発症する希少な神経発達障害であり、重度の知的発達の遅れや言語障害、運動失調、そして難治性のてんかん発作を主症状とします。一見すると「いつも機嫌が良く幸せそう」に見える特徴的な笑顔の裏側で、当事者やその家族は夜間の激しい睡眠障害や繰り返す発作など、過酷な日常と向き合い続けています。
従来の医療現場では対症療法が治療の中心とされてきましたが、2026年現在、分子標的薬やアンチセンス核酸(ASO)を用いた病因そのものに迫る遺伝子制御アプローチが臨床試験の最終局面を迎え、疾患を取り巻く状況は歴史的な転換期を迎えています。医学的な発症メカニズムから日常生活の支援体制、そして未来の治療展望まで、客観的なエビデンスに基づいて徹底解説します。
📌 【この記事の重要ポイントまとめ】
- 要点1:アンジェルマン症候群は母由来の15番染色体にある「UBE3A遺伝子」の機能喪失が原因で発症し、重度の言語障害やてんかん、失調性歩行がみられます。
- 要点2:生命予後(寿命)は一般的な平均寿命とほぼ同等ですが、成人期にかけて側弯症や関節拘縮、睡眠障害の長期管理など特有の課題が生じます。
- 要点3:2026年現在、眠っている父由来UBE3A遺伝子を再活性化させるASO核酸医薬の治験が大きく進展し、根本治療への道筋が現実味を帯びています。
笑顔の裏にある真実|アンジェルマン症候群の主な症状と特徴
アンジェルマン症候群(Angelman Syndrome)の臨床像において、最も広く知られているのが「過度の笑い」や「幸福そうな表情」、そして興奮時に両手をパタパタと羽ばたかせるような独特の常同行動です。しかし、小児神経専門医の臨床報告によると、この笑顔は感情表現の豊かさのみを反映したものではなく、脳内神経ネットワークの脱抑制(興奮シグナルの過剰)によって誘発される不随意的な神経症状の一環であることが分かっています。
乳幼児期から顕在化する主要な症状は多岐にわたり、診断の手がかりとなる特徴的なパターンを形成します。
- 重度の発達遅滞・言語表出障害:意味のある単語を発することは極めて稀であり、コミュニケーションは身振りや表情、絵カード、タブレット端末などの代替手段に依存します。
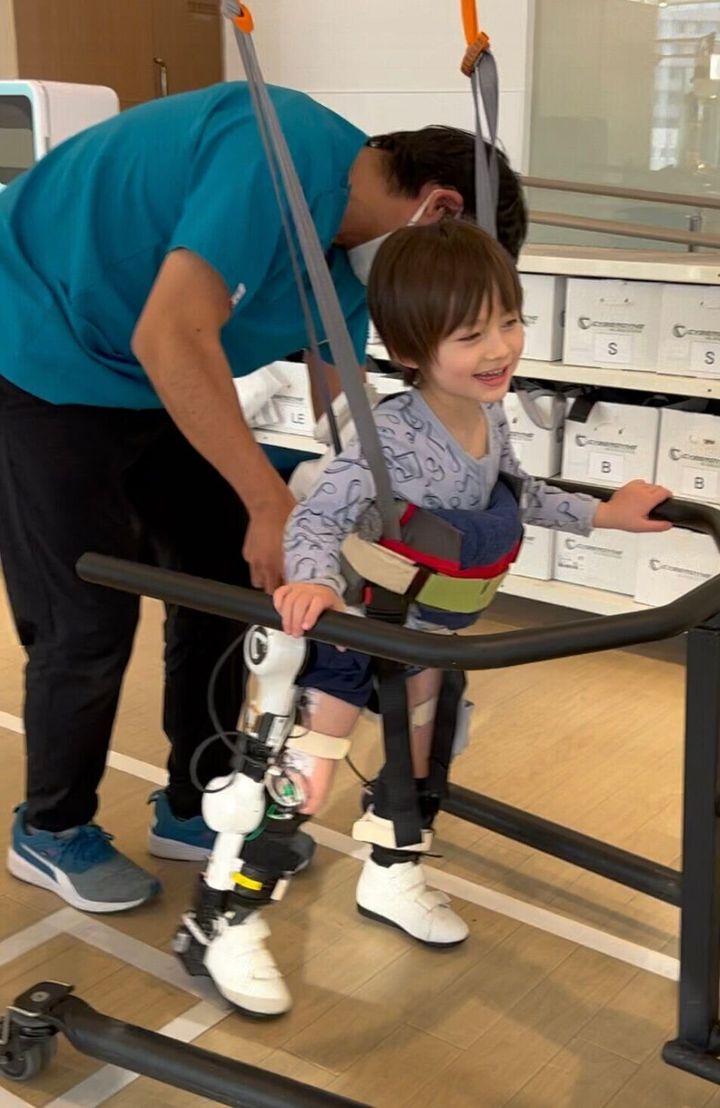
- 運動失調と歩行障害:体幹の不安定さや四肢の震え(振戦)が顕著で、操り人形のようにぎこちなく歩く「失調性歩行」が特徴的です。独歩の獲得時期は平均して3歳から5歳前後と大幅に遅れます。
- 難治性のてんかん発作:患者の80%以上が3歳までに発症します。非定型欠神発作やミオクロニー発作、強直間代発作など多彩な発作型を示し、脳波検査では高振幅の徐波と棘波が混在する特有の異常波形が確認されます。
- 深刻な睡眠障害:メラトニン分泌異常や中枢神経の過覚醒により、総睡眠時間が極端に短く、深夜に何度も覚醒して活動を始めます。多くの保護者が「2〜3時間の細切れ睡眠が何年も続いた」と証言するほど、家族のQOL(生活の質)に直結する深刻な課題です。
- 水や鏡への強い興味・多動性:水遊びへの異常な執着や、鏡に映る像に対する強い関心、常に動き回りじっとしていられない探索行動が共通してみられます。

発症原因と遺伝の仕組み|15番染色体とUBE3A遺伝子の異常
アンジェルマン症候群の発症メカニズムは、エピジェネティクス(遺伝子発現制御)の代表例として分子生物学分野で詳細に解明されています。ヒトの常染色体は父と母から1本ずつ受け継ぎますが、15番染色体長腕(15q11.2-q13)に位置する「UBE3A遺伝子」は、脳の神経細胞(ニューロン)内において「母由来の遺伝子のみが働き、父由来の遺伝子はアンチセンスRNA(UBE3A-ATS)によってスイッチがオフにされている(ゲノム刷り込み=インプリンティング)」という極めて特殊な性質を持ちます。
何らかの要因で唯一機能している母由来のUBE3A遺伝子が喪失・機能停止すると、脳内でタンパク質分解やシナプス可塑性に関わるユビキチンライゲース酵素(E6AP)が作られなくなり、神経回路の正常な発達が阻害されます。
| 分子病態タイプ | 全体に占める割合 | 再発(遺伝)リスク | 臨床的特徴・重症度傾向 |
|---|---|---|---|
| 母由来15番染色体欠失 | 約70〜75% | 1%未満(新生突然変異) | てんかんや小頭症、運動障害が最も重篤になりやすい典型例 |
| UBE3A遺伝子変異 | 約10〜15% | 母が保因者の場合50% | 欠失型に比べると身体発育や運動機能が比較的保たれる傾向 |
| 父親性片親性ダイソミー(UPD) | 約2〜5% | 1%未満 | てんかんの頻度が低く、歩行獲得や手の巧緻性が比較的良好 |
| インプリンティング異常 | 約2〜5% | 変異型により最大50% | UPD型と同様に発作頻度が低く、軽症にとどまるケースがある |
同じ15q11.2-q13領域の異常でありながら、全く異なる表現型を示す疾患が「プラダー・ウィリー症候群(PWS)」です。アンジェルマン症候群が「母由来」の欠失や機能喪失で起こるのに対し、プラダー・ウィリー症候群は「父由来」の同領域遺伝子群の機能喪失によって発症します。プラダー・ウィリー症候群では乳児期の筋緊張低下と哺乳障害から一転して幼児期以降の過食・高度肥満や性腺機能不全を特徴とし、アンジェルマン症候群の臨床像とは明確に区別されます。
一般に知られていない盲点と誤解|寿命・遺伝確率・大人になった現在
ネット上やSNSでは、希少疾患ゆえの不正確な情報や先入観が散見されます。医療現場の実態と長期追跡データに照らし合わせ、広く持たれている誤解を検証します。
誤解1:生命に関わる重篤な内臓奇形が多く、寿命が極端に短い?
これは明確な誤りです。アンジェルマン症候群そのものが直接生命予後を短縮させる要因は少なく、心臓疾患や消化器系の重篤な先天性奇形を合併する頻度は高くありません。適切な医療管理が行われていれば、一般的な平均寿命に近い年齢まで生存が可能です。ただし、てんかん重積状態(重積発作)に伴う脳症や、歩行の不安定さによる転倒・不慮の事故、誤嚥性肺炎などのリスク管理が生命の維持において極めて重要となります。
誤解2:親から子へ必ず遺伝する病気なのか?
患者全体の7割以上を占める欠失型や片親性ダイソミーのほとんどは、受精時の偶発的なエラー(新生突然変異)によって発生します。そのため、次子への再発率は1%未満と非常に低く、一般的な家族内発症の可能性は極めて稀です。ただし、母親がUBE3A変異やインプリンティング制御領域の微小欠失を保因している家系性変異の場合、50%の確率で遺伝するパターンが存在します。確定診断時には臨床遺伝専門医による遺伝カウンセリングと正確な遺伝子型の同定が不可欠です。
誤解3:小児期を過ぎて「大人になった現在」の姿はあまり知られていない?
成人期を迎えた患者の追跡調査では、小児期に見られた顕著な多動性や興奮、睡眠障害が年齢とともに徐々に落ち着く傾向が報告されています。一方で、青年期から成人期にかけては以下のような新たな身体的・環境的課題が浮上します。
- 運動器の二次障害:失調歩行や筋緊張異常の持続により、側弯症(背骨の湾曲)や股関節拘縮、アキレス腱の拘縮が進行し、歩行機能が低下するケースがみられます。
- 肥満と生活習慣病:運動量の低下に伴い、体重増加を来しやすくなるため、成人期における栄養管理と運動リハビリテーションの継続が求められます。
- 社会生活の場の移行:特別支援学校高等部を卒業後、生活介護事業所や就労継続支援B型事業所、グループホームなどを利用しながら、個別支援計画に基づいた自立支援体制が構築されています。
【実態検証】家族の手記と国内外のリアル|芸能人・著名人の公表が広げた理解
アンジェルマン症候群に対する社会的認知度を世界的に大きく引き上げる契機となったのが、アイルランド出身の実力派俳優コリン・ファレル氏による息子の疾患公表と、2024年に設立された「コリン・ファレル財団」の活動です。20歳を迎えた長男ジェームズ氏がアンジェルマン症候群であることを明かしたファレル氏は、海外メディアのロングインタビューで胸中をこう吐露しています。
「4歳で初めて自分の足で歩いた日、彼が見せた誇らしげな表情と流した涙を一生忘れない。しかし彼が21歳の成人を迎える今、立ちはだかるのは『18歳を超えた障害者が社会から取り残される』という福祉の壁だ」
公の場で語られたこの生々しい証言は、世界中の当事者家族から絶大な共感を呼びました。日本国内においても、患者会組織「エンジェルの会」などを通じて家族の体験手記が共有されています。国内の保護者アンケートや手記では、以下のようなリアルな現場の実態が浮き彫りになっています。
- 診断までの過酷な道のり:乳児健診で「首すわりやハイハイの遅れ」を指摘され、脳性麻痺や自閉スペクトラム症と仮病名をつけられながら、複数の医療機関を巡って確定診断に至るまで数年を要したという家庭が少なくありません。
- 24時間体制のレスパイト不足:「夜中に突然起きて笑い声を上げながら家具を倒す」「水を出そうと蛇口をひねり続ける」といった多動・睡眠障害に対し、家族が疲弊しきってしまう構造的課題が指摘されています。
- 言葉を超えた笑顔の力:手記の多くには過酷な日常の記録とともに、「どれだけ辛くても、あの無邪気で底抜けに明るい笑顔に抱きつかれると救われる」という家族の深い愛情と葛藤が綴られています。
【2026年最新】診断基準と根本治療への挑戦|ASO核酸医薬・遺伝子療法の進展
アンジェルマン症候群の診断は、臨床症状の観察と精密な遺伝学的検査を組み合わせて行われます。2026年の標準的な診断アルゴリズムでは、メチル化特異的PCR(MS-PCR)またはMLPA法によって15q11.2-q13領域のメチル化パターンを解析し、母由来アレルの欠失やUPD、インプリンティング異常を検出します。メチル化検査が正常であっても臨床像が一致する場合は、次世代シーケンサー(NGS)によるUBE3A遺伝子の全塩基配列解析を実施し、点変異や微小重複を特定します。
長年にわたり、治療は抗てんかん薬(バルプロ酸、クロナゼパム、レベチラセタムなど)による発作コントロールや、メラトニン受容体作動薬を用いた睡眠調整、理学療法(PT)・作業療法(OT)・言語聴覚療法(ST)による療育が中心でした。しかし、分子遺伝学の劇的な進歩により、病因の根本に切り込む創薬研究が加速しています。
2026年現在のパイプラインで最も注目を集めているのが、アンチセンス核酸(ASO)製剤を用いた標的治療です。脳内で沈黙している「父由来のUBE3A遺伝子」を覆っている転写産物(UBE3A-ATS)をASOによって阻害し、父由来のUBE3Aのスイッチを強制的にオンにして正常なタンパク質を作らせるという画期的な手法です。
- GTX-102(Ultragenyx / GeneTx)およびRugonersen(Roche):国際共同臨床試験において、投与された小児および成人患者で受容言語(言葉の理解力)の顕著な改善、睡眠の質の向上、運動失調の軽減が定量的に確認され、承認申請に向けた検証的治験が大詰めを迎えています。
- CRISPR/Cas9を用いたエピジェネティック編集:DNA配列自体を切断せず、エピジェネティックな修飾のみを改変して父由来遺伝子を永続的に活性化させる次世代型アプローチも前臨床から初期臨床段階へと歩みを進めています。
【プロの結論】孤立を防ぐ療育支援と家族が抱えるケアの課題
アンジェルマン症候群の支援において、医学的な進歩と同じくらい決定的な要素となるのが、家族を取り巻く社会福祉制度の早期導入と心理的バウンダリー(境界線)の確立です。
家族社会学の観点から見ると、希少難病の育児は母親や特定の養育者に物理的・精神的負荷が極端に偏る「ケアの孤立化」を招きやすい構造を持っています。睡眠不足と常時見守りのプレッシャーが長期間続くと、家族全体の共倒れや、きょうだい児(障害を持つ子の兄弟姉妹)への精神的しわ寄せが発生します。
これを防ぐためには、「家族だけで育て上げる」という孤立した責任感を手放し、確定診断の直後から以下のような社会資源を戦略的に組み込む姿勢が求められます。
- 児童発達支援・放課後等デイサービスの早期利用:専門の療育スタッフによるコミュニケーション訓練(AAC:拡大代替コミュニケーション)を受けつつ、家庭外での刺激を確保する。
- 短期入所(レスパイトケア)や行動援護の定例化:保護者の睡眠確保と休息を「贅沢」ではなく「治療を継続するための必須インフラ」と位置づけ、定期的なレスパイト枠を確保する。
- 専門医・地域包括・患者会の3点連携:小児神経科医、療育機関、そして同じ境遇を共有する患者会ネットワークと繋がることで、成人期への移行支援や就労支援の情報を早期から蓄積する。
【アンジェルマン症候群】に関するよくある質問(FAQ)
Q1:何歳頃にアンジェルマン症候群と診断されることが多いですか?
A1:生後6か月頃までの発達は比較的正常に見えることが多く、首すわりの遅れや独坐(おすわり)ができないなど発達の遅れが目立ち始める1歳前後に精査が始まります。運動失調や特有の脳波異常、笑顔の特徴が揃う1歳半から3歳頃に遺伝子検査を経て確定診断されるケースが一般的です。
Q2:言葉を話せるようになる可能性はありますか?
A2:意味のある発語(有意味語)を流暢に獲得することは医学的に困難とされていますが、個々の発達段階に応じて「ママ」「バイバイ」など数語を発声できる例もあります。発語がなくとも言語の理解力(受容言語)は育つため、絵カード交換式コミュニケーションシステム(PECS)や視線入力装置、iPadアプリなどの代替手段を活用して豊かな意志疎通を実現している当事者が多くいます。
Q3:大人になると症状は悪化するのでしょうか?
A3:知能面や言語面で退行(それまでできたことができなくなること)が起こるわけではありません。多動や睡眠障害は青年期以降に軽快することが多い一方、運動量の低下による筋力低下や側弯、関節拘縮が進みやすくなります。定期的な理学療法や歩行訓練を継続することで、身体機能の維持を図ることが可能です。
まとめ:理解の深化と希望をつなぐ社会づくりに向けて
アンジェルマン症候群は、15番染色体とUBE3A遺伝子の機能喪失によって生じる先天性の神経発達障害であり、重い障害を伴いながらも生命予後そのものは決して悲観的なものではありません。対症療法が主であったこれまでの時代から、2026年現在はASO核酸医薬をはじめとする病因特異的治療の実現が目前に迫り、医療の可能性は大きく広がりつつあります。
医療従事者、教育・福祉機関、そして社会全体がこの疾患の真の特性と家族の負担を正しく理解し、包括的な支援の網の目を広げていくことこそが、当事者とその家族の笑顔を守り抜く最大の力となります。最新の研究動向と支援制度の情報を常にアップデートしながら、孤立のない地域共生社会の実現が望まれています。 (出典: アンジェルマン症候群(Yahoo!ニュース))
毎日更新されるトレンド情報を分析・発信中。役立つ裏技やおすすめ情報を分かりやすく紹介します。